
Un genérico y un biosimilar se parecen en lo esencial: los dos se autorizan tomando como referencia un medicamento que ya existe y apoyándose en su experiencia, sin repetir todos sus ensayos. Se diferencian en cómo demuestran que equivalen a él. El genérico prueba bioequivalencia; el biosimilar, de origen biológico, supera un ejercicio de comparabilidad mucho más amplio.
Esa diferencia no es un matiz técnico. Cambia el expediente que se presenta, los estudios que se exigen y hasta las reglas de dispensación en la farmacia. Si trabajas en la industria o quieres entrar en ella, sobre todo en regulatorio, calidad o acceso al mercado, vas a encontrarte con los dos conceptos a menudo. Aquí los tienes con la norma y el artículo exactos.
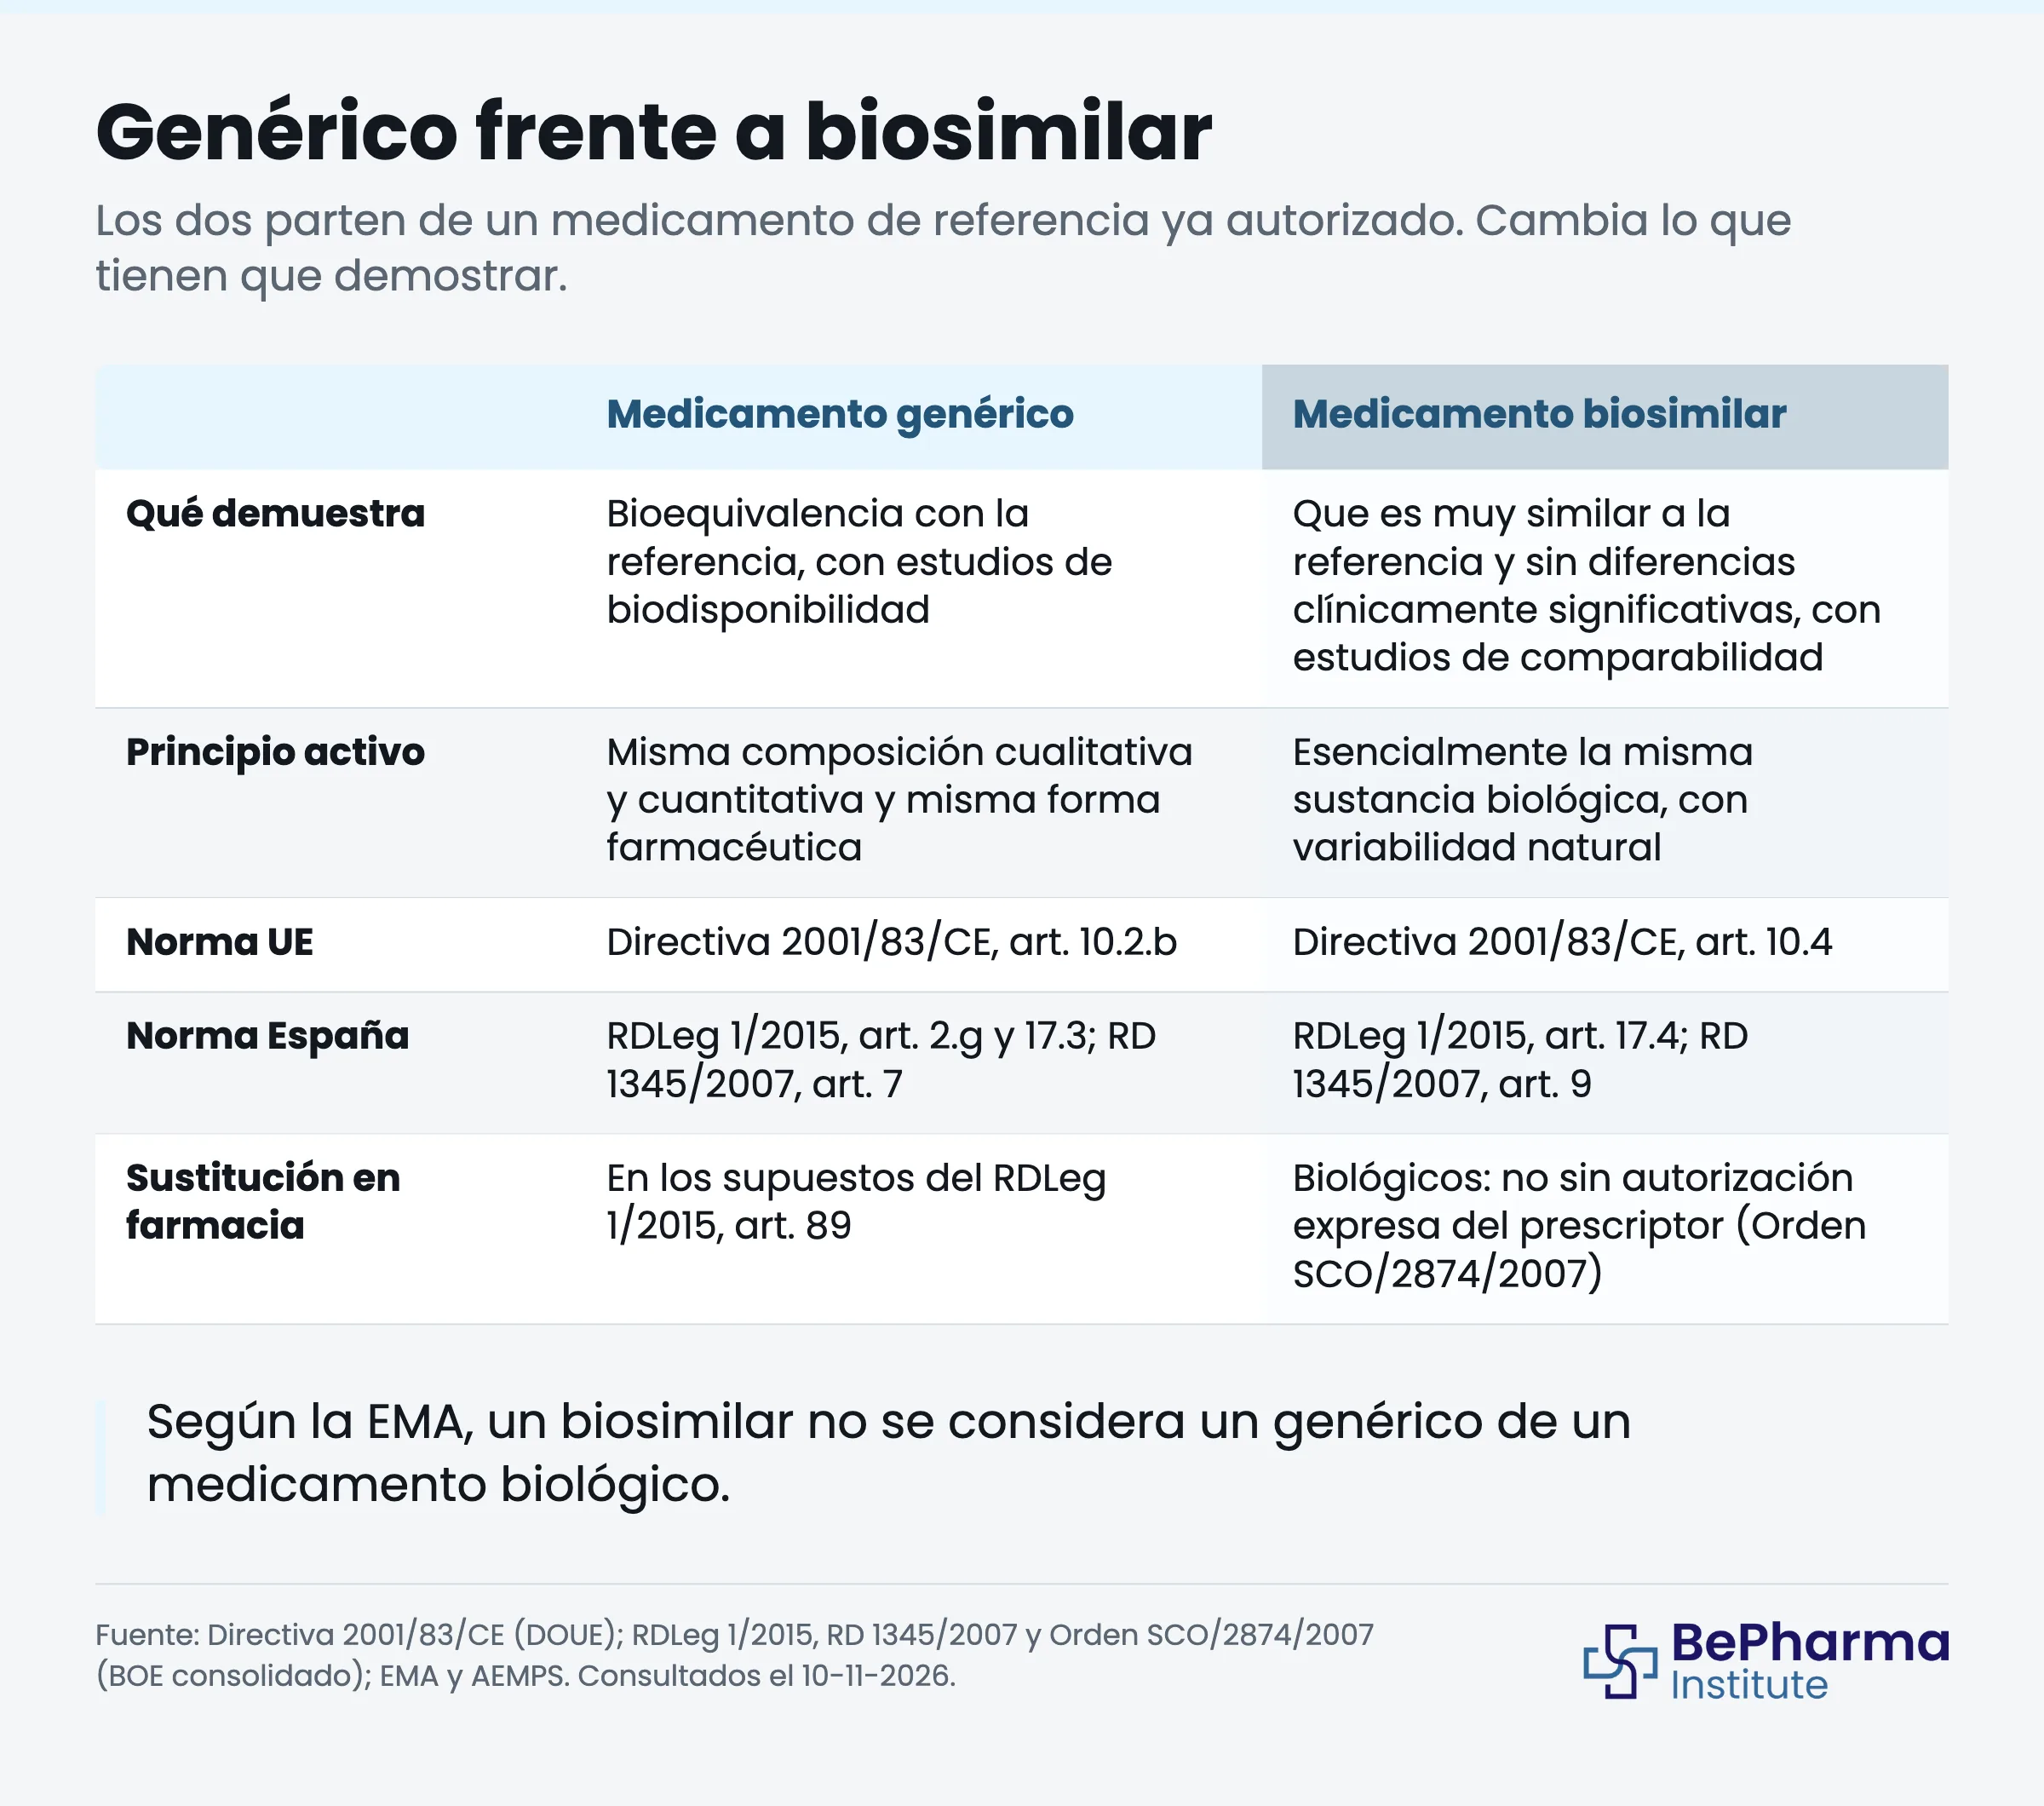
Qué es un medicamento genérico según la norma
Un medicamento genérico es el que tiene la misma composición cualitativa y cuantitativa en principios activos y la misma forma farmacéutica que su medicamento de referencia, y cuya bioequivalencia con él se ha demostrado con estudios adecuados de biodisponibilidad. Así lo define el artículo 2.g del Real Decreto Legislativo 1/2015, que traslada la definición europea.
La definición de origen está en el artículo 10.2.b de la Directiva 2001/83/CE, en la redacción que le dio la Directiva 2004/27/CE. En España la recoge el Real Decreto Legislativo 1/2015, la ley de garantías y uso racional de los medicamentos, y la repite el artículo 2.35 del Real Decreto 1345/2007, que regula la autorización y el registro.
Tres detalles de la definición que conviene tener claros, porque salen en cualquier conversación de regulatorio:
Las sales y los ésteres cuentan como el mismo principio activo. Las diferentes sales, ésteres, éteres, isómeros, mezclas de isómeros, complejos o derivados se consideran una misma sustancia activa, salvo que sus propiedades de seguridad o eficacia sean considerablemente diferentes.
Las formas orales de liberación inmediata cuentan como una sola forma farmacéutica. Un comprimido y una cápsula de liberación inmediata entran en la misma categoría a estos efectos.
La bioequivalencia es el centro de todo. Es lo que permite no repetir los ensayos preclínicos y clínicos del original. En algunos casos el solicitante puede quedar exento de los estudios de biodisponibilidad, si cumple los criterios de las directrices detalladas.
En el envase lo reconocerás porque, según el artículo 7.5 del Real Decreto 1345/2007, los genéricos se identifican con las siglas EFG a continuación de su nombre.
Qué es un biosimilar y por qué no es un genérico
Un biosimilar es un medicamento biológico muy similar a otro ya autorizado en la Unión Europea, el medicamento de referencia, en estructura, actividad biológica, eficacia, seguridad e inmunogenicidad. Es la definición de la Agencia Europea de Medicamentos (EMA), que insiste en un punto: un biosimilar no se considera un genérico de un medicamento biológico.
El motivo está en la propia naturaleza del producto. Los medicamentos biológicos contienen principios activos de origen biológico, obtenidos de células u organismos vivos, y la mayoría son proteínas: desde moléculas relativamente sencillas, como la insulina o la hormona del crecimiento, hasta otras mucho más complejas, como los anticuerpos monoclonales. Según la EMA, su variabilidad natural y su fabricación más compleja no permiten reproducir de forma exacta la microheterogeneidad molecular del original.
La AEMPS lo explica con una idea muy útil: el principio activo del biosimilar y el de su referencia son, esencialmente, la misma sustancia biológica, pero los dos tienen un grado de variabilidad natural que puede cambiar ligeramente a lo largo de su vida comercial. Añade que un biosimilar se utiliza en la misma dosis, por la misma vía y para la misma enfermedad que su referencia.
En la norma, el biosimilar aparece justo donde termina el genérico. El artículo 10.4 de la Directiva 2001/83/CE prevé el caso de un medicamento biológico similar a un producto biológico de referencia que no cumple la definición de genérico, en particular por diferencias en las materias primas o en el proceso de fabricación. Para ese caso exige aportar los ensayos preclínicos o clínicos adecuados. En España lo recogen el artículo 17.4 del Real Decreto Legislativo 1/2015 y el artículo 9 del Real Decreto 1345/2007.
Bioequivalencia frente a comparabilidad: la diferencia de fondo
La diferencia que de verdad separa a los dos es lo que cada uno tiene que demostrar. El genérico demuestra bioequivalencia: que llega al organismo de forma equivalente a su referencia, medida con estudios de biodisponibilidad. El biosimilar demuestra, con estudios de comparabilidad completos, que es muy similar a su referencia y que no hay diferencias clínicamente significativas.
Para un genérico, el expediente se construye sobre una premisa sencilla: si el principio activo es el mismo, la forma farmacéutica también y la exposición en el organismo es equivalente, los ensayos clínicos del original sirven. Por eso la bioequivalencia basta.
Con un biosimilar esa premisa no se sostiene sola, porque no se puede garantizar que la molécula sea idéntica. La EMA pide a quien lo desarrolla que demuestre dos cosas con estudios de comparabilidad frente a la referencia:
Que su medicamento es muy similar al de referencia, pese a la variabilidad natural propia de todos los biológicos.
Que no hay diferencias clínicamente significativas entre ambos en seguridad, calidad y eficacia.
En la práctica, ese ejercicio recorre varias capas: estudios comparativos de calidad, estudios no clínicos comparativos y estudios clínicos comparativos de farmacocinética, farmacodinamia, inmunogenicidad, seguridad y eficacia. Así evita repetir de forma innecesaria los ensayos que ya se hicieron con la referencia. La EMA aplica a los biosimilares los mismos estándares de calidad, seguridad y eficacia que a cualquier otro medicamento biológico, y la UE aprobó el primero en 2006.
Una lectura de oficio: cuando oigas a alguien de regulatorio hablar de un «dossier abreviado», piensa en estos dos casos. El propio Real Decreto Legislativo 1/2015, en su artículo 123, llama expediente abreviado al que corresponde a los artículos 10.1 (genérico), 10.3 (híbrido) o 10.4 (biosimilar) de la Directiva. Abreviado no quiere decir ligero: en un biosimilar, la parte de calidad y comparabilidad pesa tanto como cualquier ensayo.
Lo que genéricos y biosimilares tienen en común
Genéricos y biosimilares comparten la lógica de partida: los dos dependen de un medicamento de referencia ya autorizado y solo pueden apoyarse en sus datos cuando termina el periodo de protección de esos datos. Los dos responden, además, a los mismos estándares de calidad que cualquier medicamento autorizado en la Unión Europea.
El calendario está fijado en la norma. El artículo 17.3 del Real Decreto Legislativo 1/2015 permite pedir la autorización de un genérico sin aportar los ensayos preclínicos y clínicos si la referencia lleva al menos ocho años autorizada en un Estado miembro o en la Unión. El artículo 18.1 añade que no podrá comercializarse hasta pasados diez años desde la autorización inicial de la referencia, plazo que se amplía a un máximo de once si en los primeros ocho años el titular obtiene una nueva indicación con un beneficio clínico significativo.
Para los biosimilares, la EMA resume la regla igual: solo pueden autorizarse cuando ha expirado el periodo de exclusividad de datos de la referencia, lo que en general significa que esta debe llevar al menos ocho años autorizada.
Si quieres ver dónde encaja este paso dentro del recorrido completo de un fármaco, desde la molécula hasta la farmacia, te ayudará este repaso de las etapas de la vida de un medicamento.
Un máster en Pharma y Health para quienes buscan dar un salto en su carrera
El MBA Pharma & Health dedica su módulo 02 a «Autorización y aseguramiento de la calidad», junto a investigación clínica, comercialización e IA.
Intercambiabilidad y sustitución: qué dicen la EMA y la norma española
Intercambiabilidad y sustitución no son lo mismo. La EMA y la red de jefes de agencias de medicamentos (HMA) consideran que un biosimilar autorizado en la UE es intercambiable desde el punto de vista científico. Cómo se aplica eso, mediante cambio por el médico o sustitución en la farmacia, lo decide cada Estado miembro, no la EMA.
La posición oficial está en la declaración conjunta EMA-HMA sobre la intercambiabilidad de los biosimilares (EMA/627319/2022), publicada el 19 de septiembre de 2022 y actualizada en abril de 2023. En traducción propia, dice tres cosas:
Una vez autorizado en la UE, un biosimilar es intercambiable: puede usarse en lugar de su referencia, o al revés, y un biosimilar puede sustituirse por otro biosimilar de la misma referencia.
El intercambio solo debe hacerse tras considerar con atención las condiciones de uso autorizadas, es decir, consultando la información del producto más reciente.
Las decisiones sobre cómo aplicarlo, ya sea mediante cambio bajo control del prescriptor o mediante sustitución sin consultarle, como la sustitución automática en farmacia, no son competencia de la EMA y las gestiona cada Estado miembro.
En España, el marco nacional parte del artículo 89 del Real Decreto Legislativo 1/2015: el farmacéutico dispensa el medicamento prescrito, la sustitución se limita a los supuestos que el propio artículo regula y, en el caso de los biosimilares, su apartado 5 remite a la regulación específica sobre sustitución e intercambiabilidad. La Orden SCO/2874/2007, en su artículo único, incluye a los medicamentos biológicos (insulinas, hemoderivados, vacunas y biotecnológicos) entre los que no pueden sustituirse en la dispensación sin autorización expresa del médico prescriptor.
Este apartado describe el marco regulatorio, no cómo actuar ante un tratamiento concreto. Cualquier decisión sobre una medicación corresponde al médico que la prescribe y al farmacéutico que la dispensa, con la información del producto delante. Para dudas prácticas de intercambiabilidad, la propia EMA remite a la autoridad nacional de cada país, que en España es la AEMPS.
Por qué te interesa dominar esta diferencia si trabajas en pharma
Genéricos y biosimilares aparecen en casi todos los departamentos de una compañía farmacéutica. Regulatorio prepara expedientes distintos para cada caso, calidad sostiene la comparabilidad durante toda la vida del producto y las áreas de acceso al mercado y comerciales trabajan con reglas de dispensación y de precios propias.
Para quien está en regulatorio, la diferencia define el trabajo. Un genérico y un biológico piden dossieres y procedimientos distintos, y especializarse en uno de los dos tipos de producto es una vía habitual de crecimiento dentro del área, como contamos en qué hace un profesional de Regulatory Affairs y cómo especializarse.
En calidad, la comparabilidad no termina con la autorización. La AEMPS recuerda que referencia y biosimilar tienen una variabilidad natural que puede cambiar ligeramente a lo largo de su vida comercial, y cuando un fabricante cambia su proceso, la guía ICH Q5E marca cómo demostrar que el producto sigue siendo comparable. Si vienes de laboratorio, este repaso de Quality Assurance frente a Quality Control te ayuda a situar quién hace qué.
Y en acceso al mercado, el Real Decreto Legislativo 1/2015 menciona a genéricos y biosimilares en el sistema de precios de referencia (artículo 98), así que también forman parte de la conversación económica. Para no perderte entre siglas como EFG, EMA, AEMPS o CHMP, guarda este glosario de siglas de la industria farmacéutica por departamentos.
Un criterio que funciona en entrevistas y en reuniones: no digas «el biosimilar es el genérico del biológico». Es la frase que la EMA desmiente de forma expresa, y quien la evita demuestra que entiende la regulación, no solo el vocabulario.
Qué está cambiando en la regulación europea
La regulación de genéricos y biosimilares está en plena revisión en la Unión Europea. La Comisión propuso el 26 de abril de 2023 una reforma que revisa y sustituye la Directiva 2001/83/CE, y en diciembre de 2025 se alcanzó un acuerdo político. Mientras no se publique y empiece a aplicarse, la referencia sigue siendo la directiva actual.
Lo recoge la página de la Comisión sobre la reforma de la legislación farmacéutica de la UE, que entre sus objetivos cita facilitar la entrada a tiempo de los genéricos. Para un profesional del sector, el consejo práctico es seguir la publicación en el Diario Oficial y los periodos de transición, porque cambiarán artículos que hoy se citan de memoria, como el 10 de la directiva.
En el terreno científico, la EMA ha adoptado un documento de reflexión sobre un enfoque clínico adaptado en el desarrollo de biosimilares, con el objetivo de reducir la cantidad de datos clínicos necesarios para desarrollarlos y autorizarlos. Si te vas a dedicar a biosimilares, es un documento que conviene leer entero.
Siguiente paso: autorización y calidad desde la dirección
Entender por qué un genérico se autoriza con bioequivalencia y un biosimilar con comparabilidad es entender cómo piensa un regulador. Esa lógica, la de autorizar un medicamento y asegurar su calidad durante toda su vida, es una de las piezas que separan a un buen técnico de alguien capaz de dirigir en la industria.
Si quieres trabajarla de forma ordenada junto al resto de áreas del sector, el MBA Pharma & Health de BePharma la tiene como módulo propio. Su ficha (consultada el 10 de noviembre de 2026) lo presenta como «Máster en Administración y Dirección de Empresas Farmacéuticas», de 12 meses, «100% online», «A tu propio ritmo» y 60 ECTS, y lo organiza en cuatro módulos:
Módulo 01: Investigación Clínica y Producción
Módulo 02: Autorización y aseguramiento de la calidad
Módulo 03: Promoción y comercialización
Módulo 04: IA y Transformación Digital
El módulo 02 lleva justo el nombre de lo que has leído aquí. Los otros tres completan la cadena, de la investigación clínica a la comercialización y la transformación digital.
¿Quieres saber qué salidas profesionales vas a tener al completar MBA Pharma & Health?
12 meses, 100% online, a tu propio ritmo y 60 ECTS. Descárgate el dossier y descúbrelas todas.
Preguntas frecuentes sobre genéricos y biosimilares
¿Qué es un medicamento genérico?
Según el artículo 2.g del Real Decreto Legislativo 1/2015, es el medicamento que tiene la misma composición cualitativa y cuantitativa en principios activos y la misma forma farmacéutica que el de referencia, y cuya bioequivalencia con él se ha demostrado con estudios adecuados de biodisponibilidad. En España se identifica con las siglas EFG tras su nombre.
¿Qué es un biosimilar?
La EMA lo define como un medicamento biológico muy similar a otro ya autorizado en la UE, llamado medicamento de referencia, en estructura, actividad biológica, eficacia, seguridad e inmunogenicidad. Se autoriza con los mismos estándares de calidad, seguridad y eficacia que cualquier medicamento biológico, tras demostrar esa similitud con estudios de comparabilidad.
¿Un biosimilar es un genérico de un medicamento biológico?
No. La EMA lo dice de forma expresa: un biosimilar no se considera un genérico de un medicamento biológico, porque la variabilidad natural y la fabricación más compleja de los biológicos no permiten reproducir de forma exacta su microheterogeneidad molecular. Por eso la Directiva 2001/83/CE los regula en apartados distintos de su artículo 10.
¿Los biosimilares son intercambiables con su medicamento de referencia?
Desde el punto de vista científico, sí: la EMA y la HMA declararon en 2022 que los biosimilares autorizados en la UE son intercambiables con su referencia y entre sí. Cómo se aplica esa intercambiabilidad en la práctica clínica y si se permite la sustitución en farmacia lo decide cada Estado miembro, no la EMA.
¿Cuándo puede comercializarse un genérico?
El laboratorio puede pedir la autorización apoyándose en los datos del medicamento de referencia cuando este lleva al menos ocho años autorizado, pero no puede comercializar el genérico hasta pasados diez años desde la autorización inicial de la referencia, ampliables a once en el supuesto que prevé el artículo 18 del Real Decreto Legislativo 1/2015.
¿Te interesa el sector farmacéutico?
Descarga el dossier del programa vinculado y da el siguiente paso.
Descargar dossier


