
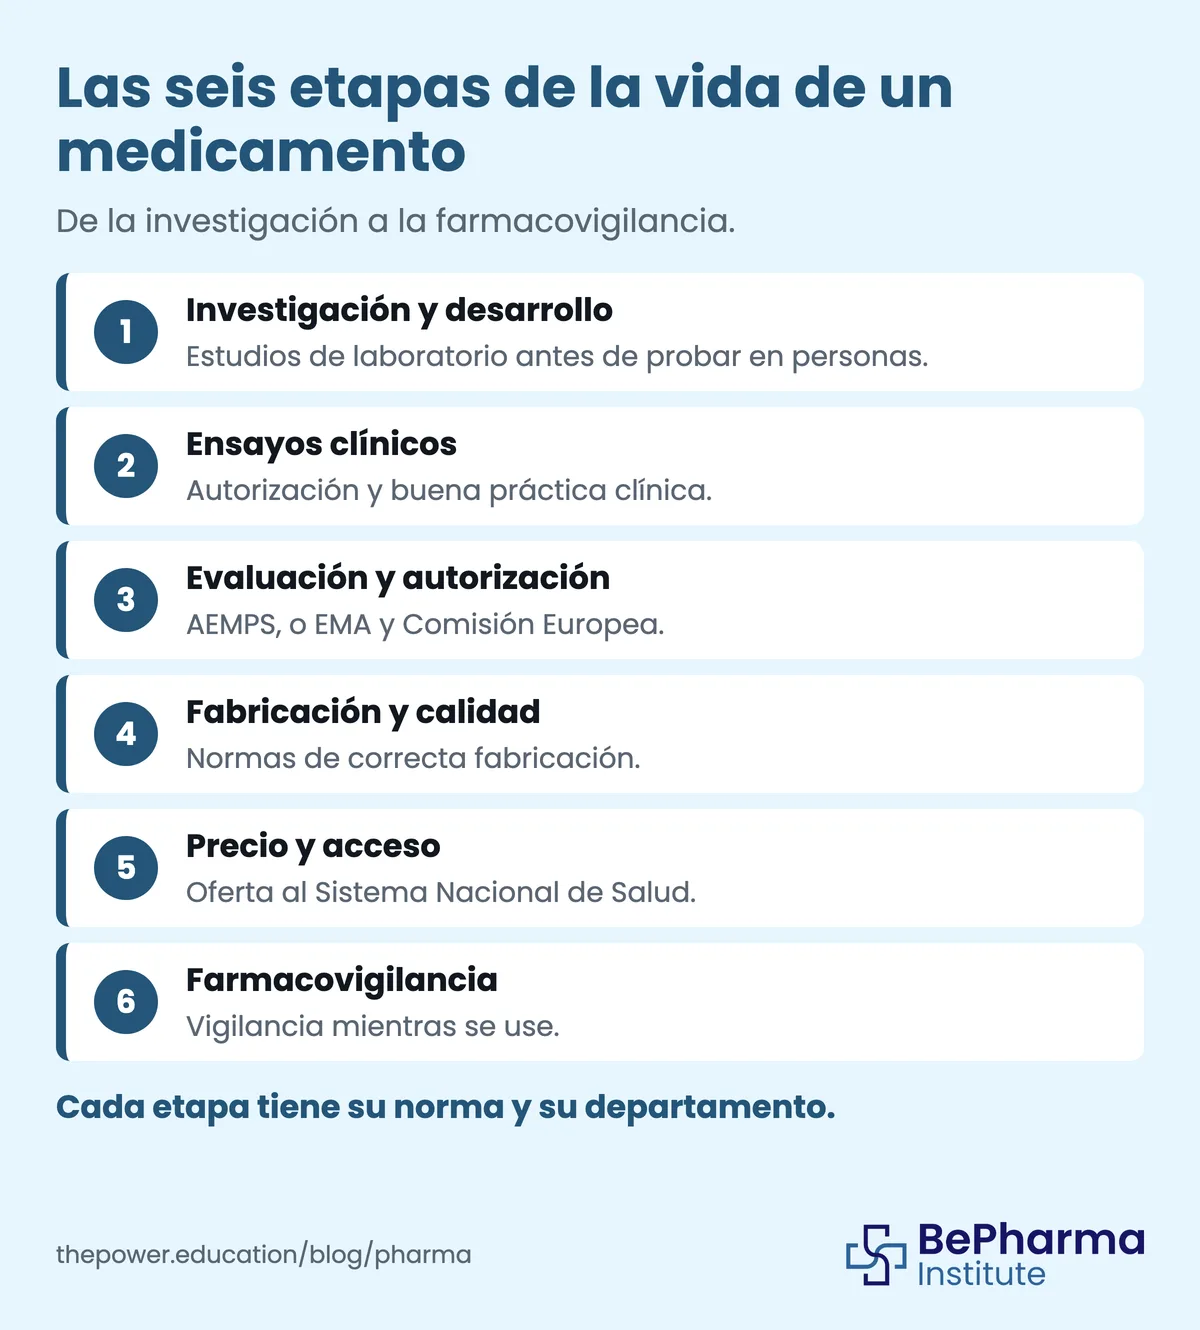
Un medicamento pasa por seis etapas desde que es una idea en un laboratorio hasta que está en la farmacia: investigación, ensayos clínicos, evaluación y autorización, fabricación con control de calidad, precio y acceso, y farmacovigilancia. La última no termina: mientras el medicamento se use, alguien vigila su seguridad. Y cada etapa tiene su norma, su organismo y su departamento.
Este recorrido sirve de mapa para quien está pensando en trabajar en el sector: cada etapa es una puerta de entrada distinta, y a lo largo del texto verás cuál es la norma que la gobierna.
Investigación y desarrollo: de miles de sustancias a unas pocas candidatas
Empresas farmacéuticas y biotecnológicas, médicos y equipos académicos investigan cada año decenas de miles de sustancias por si sirven contra alguna enfermedad. Según la EMA, solo una pequeña parte es lo bastante prometedora para probarse en personas, y solo una fracción de esas llega al mercado.
Antes de ese salto, la ley pide trabajo de laboratorio. El texto refundido de la Ley de garantías establece que la eficacia de un medicamento se demuestra con estudios preclínicos y ensayos clínicos previos (art. 13.1), y que sus garantías de seguridad incluyen estudios toxicológicos, como ensayos de toxicidad aguda y crónica, de teratogenia o de mutagénesis (art. 12.2).
Durante el desarrollo, quien investiga puede pedir orientación a la EMA sobre qué estudios diseñar. Es el llamado asesoramiento científico, y la propia agencia aclara que no equivale a una evaluación previa ni garantiza que el medicamento se autorice.
Aquí viven los departamentos de I+D y de laboratorio de análisis. Si te atrae la ciencia de base, esta es tu etapa.
Ensayos clínicos: probar en personas, con permiso y con reglas
Un ensayo clínico no empieza sin permiso. El Reglamento (UE) 536/2014 lo somete a examen científico y ético y exige su autorización (art. 4); el promotor presenta la solicitud a través del portal de la UE (art. 5). La EMA no autoriza ensayos: lo hacen las autoridades nacionales competentes.
Se habla de cuatro fases, pero la guía ICH E8(R1) matiza que el concepto de fase es una descripción y no un requisito, y que las fases pueden solaparse o combinarse. Como orientación general:
Fase 1: primeras administraciones a personas; puede hacerse con voluntarios sanos o con pacientes.
Fases 2 y 3: estudios exploratorios y confirmatorios de seguridad y eficacia.
Fase 4: estudios posteriores a la aprobación, para conocer mejor la seguridad y la eficacia en su indicación.
Todo se hace bajo la buena práctica clínica, las normas que, según la EMA, cubren cómo se diseñan los estudios, cómo se registran y cómo se comunican sus resultados, para que sean científicamente sólidos y éticos.
En esta etapa trabajan, por ejemplo, los monitores de ensayos clínicos, y parte de las tareas puede delegarse en una organización de investigación por contrato (CRO). Si quieres ver los perfiles, tienes qué es una CRO y qué perfiles contrata y cómo es trabajar en ensayos clínicos.
¿Te ves en alguna de estas etapas?
El dossier del MBA Pharma & Health recoge el temario, con módulos como Investigación Clínica y Producción.
Evaluación y autorización: quién decide que un medicamento puede venderse
Ningún medicamento elaborado industrialmente puede ponerse en el mercado en España sin la autorización previa de la AEMPS y su inscripción en el Registro de Medicamentos, o sin haber obtenido la autorización por la vía europea (RDL 1/2015, art. 9.1). La ley fija qué se valora: calidad, seguridad, eficacia, identificación e información (art. 10.1).
Por la vía europea, el proceso es este, según la EMA:
El comité de medicamentos de uso humano (CHMP) evalúa la solicitud, y dos de sus miembros, de países distintos, lideran la evaluación.
La evaluación dura hasta 210 días activos, con una o dos pausas para que el solicitante responda; en conjunto suele rondar un año.
El principio rector es el balance beneficio-riesgo: solo puede autorizarse si los beneficios superan los riesgos.
La EMA recomienda; la decisión vinculante es de la Comisión Europea, que la emite en un plazo de 67 días desde la recomendación.
Según la EMA, la mayoría de los genéricos y de los medicamentos sin receta se evalúan y autorizan a escala nacional. Y la autorización no es una foto fija: cualquier cambio de dosificación, forma o presentación se autoriza o notifica y queda en el Registro (RDL 1/2015, art. 9.2 y 9.3).
Esta es la etapa en la que trabaja Regulatory Affairs. Para ver ese perfil con más detalle, tienes Regulatory Affairs: qué hace y cómo especializarte.
Fabricación y calidad: producir lo mismo, lote tras lote
Fabricar un medicamento también exige autorización. El art. 63.1 del RDL 1/2015 obliga a quien se dedique a fabricarlo, incluso solo a fraccionarlo o acondicionarlo, a contar antes con la autorización de la AEMPS. Y la fabricación debe cumplir las normas de correcta fabricación, que el RD 824/2010 (art. 2.10) define como la parte de la garantía de calidad que asegura que los medicamentos se elaboran y controlan según las normas apropiadas a su uso.
El laboratorio debe disponer de un director técnico, un responsable de fabricación y un responsable de control de calidad (RDL 1/2015, art. 63.2.c). El control de calidad comprende, como mínimo, el control final y en proceso y un control analítico que garantice que todos los ejemplares de un medicamento tienen la misma composición (RD 824/2010, art. 33.2).
Después viene la distribución: las buenas prácticas de distribución de la UE son de obligado cumplimiento para mayoristas y para laboratorios que distribuyen (RD 782/2013, art. 2.1).
Aquí están Producción, Calidad y Supply Chain. La diferencia entre las dos siglas de calidad la explica QA frente a QC en la industria farmacéutica.
Del laboratorio a la promoción, módulo a módulo
Consulta en el dossier cómo se organiza el MBA Pharma & Health, de la autorización a la comercialización.
Precio, financiación y acceso: que el medicamento llegue al paciente
Que un medicamento esté autorizado no significa que ya esté en la farmacia. Según la EMA, las decisiones de precio y financiación se toman a escala nacional y regional, y es la compañía titular quien decide en qué países lo comercializa. En España, para comercializar un medicamento es imprescindible haber tramitado su oferta al Sistema Nacional de Salud (RDL 1/2015, art. 94.2).
La financiación pública requiere una resolución expresa de inclusión en la prestación farmacéutica, con condiciones y precio (art. 92.1), y es selectiva: valora, entre otros criterios, la gravedad de las patologías, las necesidades de ciertos colectivos y el valor terapéutico y social del medicamento con su beneficio clínico incremental.
En la autorización, la AEMPS también decide si el medicamento se dispensa con o sin receta (art. 19.1). Y cuando la compañía informa a los profesionales sanitarios, esa información debe ser rigurosa, objetiva y ajustarse a la ficha técnica (art. 78.1).
Esta es la zona de Market Access y de marketing y ventas. Tienes qué es el market access y, para la comunicación, marketing farmacéutico: cómo entrar.
Farmacovigilancia: la etapa que no termina
El art. 53.1 del RDL 1/2015 define la farmacovigilancia como la actividad de salud pública que identifica, cuantifica, evalúa y previene los riesgos del uso de los medicamentos una vez comercializados. Empieza antes de la venta: quien solicita la autorización debe presentar planes de farmacovigilancia y de gestión de riesgos (art. 12.3).
Una vez en el mercado, funciona así:
Los profesionales sanitarios deben comunicar con celeridad las sospechas de reacciones adversas, y los titulares de la autorización también (art. 53.2 y 53.4).
El Sistema Español de Farmacovigilancia lo coordina la AEMPS (art. 54.1) y sus datos se integran en las redes europeas.
En Europa, un comité específico de la EMA, el PRAC, evalúa y vigila la seguridad; según la agencia, se revisan notificaciones, informes periódicos del titular y estudios posteriores a la autorización.
Si la información nueva lo exige, se puede actualizar la información para pacientes y profesionales o restringir el uso. Es el terreno de farmacovigilancia.
Las etapas desde dentro, en el temario del MBA Pharma & Health
La ficha del MBA Pharma & Health de BePharma (consultada el 28 de octubre de 2026) lo describe como Máster en Administración y Dirección de Empresas Farmacéuticas, de 12 meses, «100% online», «A tu propio ritmo» y de 60 ECTS. Sus módulos siguen las etapas de este artículo:
«01 Investigación Clínica y Producción».
«02 Autorización y aseguramiento de la calidad».
«03 Promoción y comercialización».
«04 IA y Transformación Digital».
Y el Máster en Industria Farmacéutica incluye en su módulo «4 | Departamentos en la Industria» el bloque «Ciclo de vida de un medicamento», junto con Investigación (I+D+i), Ensayos clínicos, Aprobación y registro, Farmacovigilancia y otros. Si aún no sabes en qué etapa te ves, qué departamentos tiene la industria farmacéutica te ayuda a ubicarte.
Siguiente paso
Si quieres ver cómo se enseña cada etapa desde dentro de una compañía, el dossier del MBA Pharma & Health recoge el temario y la estructura. Léelo con este mapa al lado y reconocerás cada módulo.
Echa un vistazo al temario con calma
El dossier amplía el temario y la estructura del MBA Pharma & Health.
Preguntas frecuentes sobre el ciclo de vida de un medicamento
¿Cuánto tarda la evaluación de un medicamento en la UE?
Según la EMA, la evaluación de un medicamento nuevo por el procedimiento centralizado dura hasta 210 días activos, interrumpidos por una o dos pausas en las que el solicitante prepara sus respuestas, y en total suele rondar un año. Con evaluación acelerada, el plazo puede reducirse a 150 días. Esa cifra no incluye los años de investigación y ensayos previos.
¿Quién autoriza un medicamento: la EMA o la AEMPS?
Depende de la vía. En el procedimiento centralizado, la EMA evalúa y recomienda, y la Comisión Europea toma la decisión vinculante. En el procedimiento nacional, la AEMPS autoriza e inscribe el medicamento en el Registro de Medicamentos (RDL 1/2015, art. 9.1). Según la EMA, la mayoría de los genéricos y de los medicamentos sin receta se autorizan a escala nacional.
¿Autorizar un medicamento es lo mismo que financiarlo?
No. La autorización certifica calidad, seguridad y eficacia. La financiación pública exige una resolución expresa de inclusión en la prestación farmacéutica, con precio y condiciones (RDL 1/2015, art. 92.1), y para comercializarlo en España hay que haber tramitado su oferta al Sistema Nacional de Salud (art. 94.2).
¿Dónde se ven estas etapas en el MBA Pharma & Health de BePharma?
Su ficha (consultada el 28-10-2026) estructura el contenido en módulos como «01 Investigación Clínica y Producción», «02 Autorización y aseguramiento de la calidad» y «03 Promoción y comercialización». El dossier amplía el temario.
¿Te interesa el sector farmacéutico?
Descarga el dossier del programa vinculado y da el siguiente paso.
Descargar dossier


